AI創薬だけでは解けない創薬課題を、化学で解く(2) ― HDAC8阻害剤探索から見えてきた構造ベース創薬の重要性
 motonori
AI創薬は何かの「答え」を出す。しかし、その結果は化学ロジックで説明できるだろうか?
AI創薬は医薬品研究の中心技術として急速に普及している。ディープラーニングやグラフニューラルネットワーク(GCN)を用いたバーチャルスクリーニングによって、膨大な化合物ライブラリーから有望なヒット化合物を効率的に発見できる可能性が広がった。しかし創薬研究において本当に重要なのは、「その化合物がなぜ効くのか」、「その作用機序は科学的根拠に基づいて正しいか」を理解することである。活性予測だけでは創薬は完結しない。ヒット化合物をリード化し、最終的に医薬品候補へ発展させるためには、
- 標的タンパク質のどこに、どのような形で結合するのか
- どの官能基が活性発現に重要なのか
- どのような構造改変が活性向上につながるのか
を理解する必要がある。今回、大阪大学産業科学研究所と分子機能研究所との共同研究では、AI創薬で新規HDAC8阻害剤の発見に成功し、構造ベース創薬を組み合わせることで化学ロジックに基づいて活性発現の理解が深まった。
この研究は、AIによる「探索」と、化学・構造解析による「理解」を組み合わせることの重要性を示した一例である[1]。
[1] Yasunobu Yamashita, Juhyun Yun, Ayumu Asai, Hiroki Kato, Yuuki Taki, Moeha Izuhara, Takuya Yamanaka, Motonori Tsuji, Junya Nakamura, Yuri Takada, Yukihiro Itoh, Yasushi Sakurai, Takayoshi Suzuki. Identification of non-hydroxamate histone deacetylase 8 inhibitors using deep learning-based screening of two-dimensional molecular images. Bioorg. Med. Chem. 139, 118694, 2026.
HDAC8とは何か
ヒストン脱アセチル化酵素(HDAC)はエピジェネティクス制御に関わる重要な酵素群であり、遺伝子発現や細胞分化、がん化に深く関与している。その中でもHDAC8は、
- 成人T細胞白血病
- 乳がん
- 肝細胞がん
などの進展に関与することが報告されており、有望な創薬標的として注目されている。これまで報告されているHDAC8阻害剤の多くはヒドロキサム酸を亜鉛結合基(Zinc Binding Group; ZBG)として利用している。代表例として、
- Vorinostat
- Panobinostat
などが知られている。しかしヒドロキサム酸には、
- 変異原性の懸念
- 代謝安定性の問題
- オフターゲット作用
が指摘されており、非ヒドロキサム酸型HDAC8阻害剤の開発が望まれている。
AI創薬によるHDAC8阻害剤探索
本研究ではChEMBLから収集した2,348化合物の活性データを用いて学習データセットを構築した。研究チームは従来のフィンガープリントベース機械学習だけでなく、
- CNN
- GCN
- ResNet
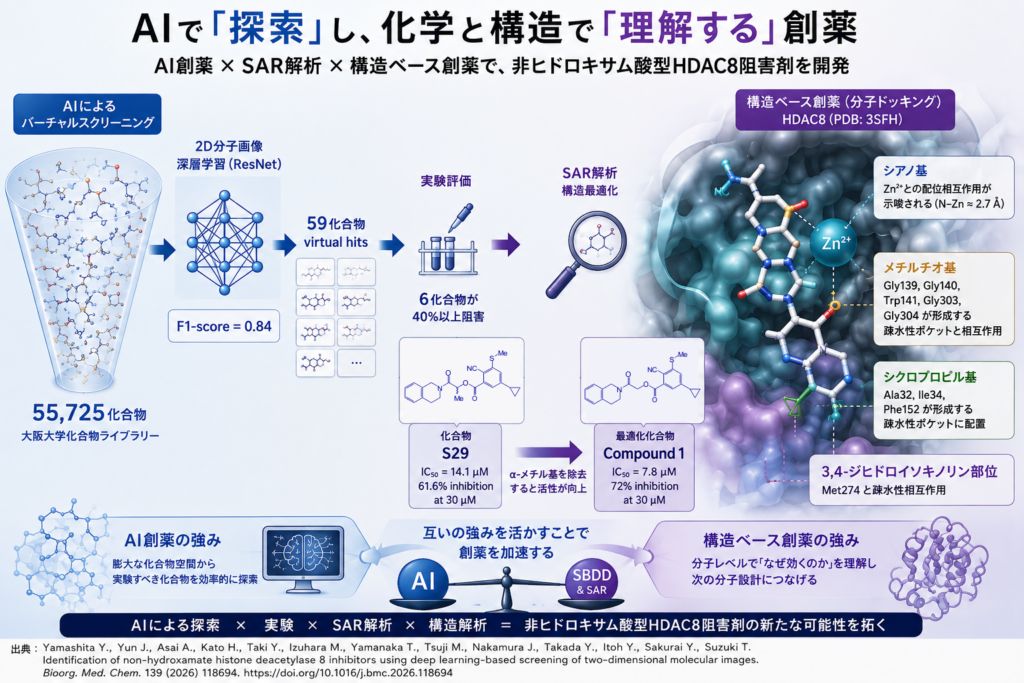
を比較評価した。その結果、ResNetベースの2D分子画像モデルが最も高い性能を示し、F1-score = 0.84を達成した。このモデルを用いて大阪大学化合物ライブラリー55,725化合物をスクリーニングし、59化合物を実験評価対象として選抜した。その結果、非ヒドロキサム酸型HDAC8阻害剤が見出された。
AIが見つけたヒット化合物は本当に効くのか?
ここで重要なのは、AIは「活性がありそう」と予測しただけという点である。AIモデルは膨大なデータから統計的パターンを学習するが、なぜ効くのかまでは説明してくれない。実際、創薬研究において最も困難なのは、ヒット化合物からリード化合物へ進化させる工程である。そこで研究チームはSAR(Structure–Activity Relationship)解析を実施した。
SAR解析から見えてきた活性発現機構
今回見出した非ヒドロキサム酸型HDAC8阻害剤の各官能基を順次除去した誘導体を合成した結果、
活性向上
α-メチル基除去
↓
Compound 1
IC50 = 7.8 μM
活性低下
- シアノ基除去
- メチルチオ基除去
- シクロプロピル基除去
これらはいずれも活性を大きく失わせた。つまり、シアノ基、メチルチオ基、シクロプロピル基がHDAC8阻害活性の活性維持に重要であることが明らかになった。ここまでは実験事実である。しかし、なぜ重要なのかはまだ分からない。
構造ベース創薬がAI創薬の予測に分子レベルの解釈を与える
そこで研究チームはHDAC8結晶構造を用いたドッキング解析を実施した。解析から次のことが示唆された。
シアノ基
触媒Zn²⁺へ接近
N-Zn距離:約2.7 Å
非ヒドロキサム酸型ZBGとして機能する可能性
メチルチオ基
疎水性ポケットへ結合
シクロプロピル基
別の疎水性ポケットを占有
ジヒドロイソキノリン部位
Met274との疎水相互作用形成
さらに興味深いことに、α-メチル基を除去したCompound 1では水分子を介した相互作用が形成される可能性が示された。この相互作用がCompound 1の活性向上に寄与している可能性が示唆された。
AI創薬とSBDDは競合ではなく補完関係
近年、「AIが創薬を変える」という表現が頻繁に使われる。しかし実際の創薬研究では、AIはヒット探索を加速する技術であり、AI単独では分子認識機構を十分説明できない場合が多い。その理解を支えるのが、
- X線結晶構造解析
- クライオ電子顕微鏡
- 分子動力学計算
- ドッキングシミュレーション
といった構造ベース創薬技術である。今回の研究は、
AI
↓
ヒット発見
SAR解析
↓
重要官能基同定
ドッキング解析
↓
作用機序理解
という理想的な創薬フローを示している。
分子機能研究所の視点
AI創薬の進歩によってヒット化合物の発見速度は向上する。しかし創薬の本質は、「なぜ効くのか」を理解しながら分子を設計することにある。今回のHDAC8阻害剤研究では、AIによる2次元分子画像認識で新規な非ヒドロキサム酸型HDAC8阻害剤の発見に成功したが、その先は構造ベース創薬を組み合わせることで化学ロジックに基づいて理解が深まった。今後のAI創薬においても、予測性能の向上だけでなく、物理シミュレーションやタンパク質構造解析を統合した説明可能なAI創薬が重要になる。
分子機能研究所では、AI創薬と構造ベース創薬を融合し、化学ロジックに基づくインシリコ創薬研究を推進している。
2026年11月1日
分子機能研究所 辻 一徳
筆者プロフィール
辻 一徳(ツジ モトノリ)
分子機能研究所 代表
博士(薬学)東京大学
大阪大学 招聘教員
横浜国立大学 非常勤教員
東京医科歯科大学・東京科学大学 非常勤講師(~2025年)
インシリコ創薬・構造ベース創薬・リガンドベース創薬・量子化学創薬・AI創薬・計算化学・バーチャルスクリーニング・分子ドッキング受託研究、アドバイザリー、コンサルティングを実施